Capa: ilustração conceitual criada com IA, segundo a identidade Arkmeds. Não representa um ensaio ou uma medição real.
Comece pela função do equipamento, pelo ambiente de uso e pelos riscos que precisam ser controlados. A IEC 60601 trata de segurança básica e desempenho essencial de equipamentos eletromédicos; a IEC 62304, do ciclo de vida de software de dispositivo médico; e a ISO 14971, do gerenciamento de riscos. Esses escopos se relacionam, mas não são intercambiáveis.
Um equipamento pode usar RF para entregar energia ao tecido e também ter uma interface sem fio. Pode ainda sofrer ou gerar perturbações eletromagnéticas. Uma frase como “testado conforme IEC” não esclarece quais dessas situações foram avaliadas, em que configuração e com qual evidência.
Para avaliar um projeto ou receber um equipamento, a pergunta útil é: qual requisito foi verificado, em qual versão do produto e para qual uso? A comparação a seguir ajuda a organizar essa conversa; não substitui o texto integral das normas, as instruções do fabricante ou a avaliação regulatória do produto.
RF terapêutica e comunicação sem fio são a mesma coisa?
Não. Na eletrocirurgia, a energia de alta frequência participa da função terapêutica. Em um enlace sem fio, RF transporta informação. Já a compatibilidade eletromagnética, ou EMC, considera o comportamento do equipamento diante de perturbações e suas emissões. Um mesmo sistema pode reunir esses três contextos.
| Contexto | O que está em avaliação | Pergunta para a equipe |
|---|---|---|
| Energia de alta frequência para tratamento | Função do gerador, acessórios e desempenho na aplicação prevista | O relatório cobre o modo, o acessório e a configuração em uso? |
| Comunicação sem fio | Função transmitida, qualidade do serviço, coexistência e segurança | O que acontece se a comunicação atrasa ou fica indisponível? |
| Perturbações eletromagnéticas | Emissões e manutenção da segurança/desempenho no ambiente previsto | Quais funções foram acompanhadas durante a avaliação? |
A FDA descreve dispositivos médicos sem fio como equipamentos que usam tecnologias como Wi-Fi ou Bluetooth para alguma função. Isso não transforma uma verificação do enlace em avaliação da energia terapêutica, nem uma medição de corrente de fuga em ensaio completo de EMC.
Para os requisitos e registros específicos de eletrocirurgia, veja também como avaliar um bisturi eletrônico e interpretar seus ensaios. A seleção de normas depende do produto; o termo “RF” sozinho não determina todas as avaliações aplicáveis.
Qual é a diferença entre IEC 60601, IEC 62304 e ISO 14971?
A série IEC 60601 reúne uma norma geral, normas colaterais e normas particulares. A norma geral não deve ser usada sozinha quando existe uma particular aplicável, conforme o catálogo da IEC. Software e gerenciamento de riscos acrescentam processos próprios a essa avaliação.
| Referência consultada | Escopo resumido | O que não concluir apenas pelo nome |
|---|---|---|
| IEC 60601-1, edição 3.2 — 2005, com emendas de 2012 e 2020 | Segurança básica e desempenho essencial de equipamentos eletromédicos | Que todos os requisitos colaterais e particulares foram cobertos |
| IEC 60601-1-2, edição 4.1 — 2014, com emenda de 2020 | Perturbações eletromagnéticas e emissões | Que qualquer ambiente ou configuração foi avaliado |
| IEC 60601-2-2, edição 6.1 — 2017, com emenda de 2023 | Equipamentos e acessórios cirúrgicos de alta frequência | Que todo produto chamado “RF” pertence a esse escopo |
| IEC 62304, edição 1.1 — 2006, com emenda de 2015 | Desenvolvimento e manutenção de software de dispositivo médico | Que o processo cobre a validação e a liberação final do dispositivo inteiro |
| ISO 14971:2019, edição 3 | Processo de identificação, avaliação, controle e acompanhamento de riscos | Que a norma fornece um único número de risco aceitável para todos os produtos |
As edições são as referências internacionais consultadas em 6 de outubro de 2026. O catálogo da IEC 60601-2-2 inclui uma versão corrigida de novembro de 2025; a ISO informa confirmação da edição 2019 em 2025. Isso não comprova qual adoção nacional, edição ou transição regulatória se aplica a um produto específico.
Registre a referência completa, emendas, eventuais correções e justificativa de aplicabilidade. Se um fornecedor entrega um relatório de edição anterior, a equipe precisa analisar seu contexto e a documentação pertinente, em vez de declarar aprovação ou reprovação apenas pela data.
Por que frequência, tensão e potência precisam ficar separadas?
Uma especificação pode mencionar frequência da alimentação, tensão de entrada, potência consumida e características da saída. Essas grandezas não descrevem a mesma coisa. Na Brochura do SI do BIPM, tabela 4, Hz é unidade de frequência, V de diferença de potencial e W de potência.
| Informação em uma especificação | O que ela expressa | O que ainda precisa ser identificado |
|---|---|---|
| Frequência em Hz, kHz ou MHz | Frequência do fenômeno descrito | Se é alimentação, saída terapêutica ou comunicação |
| Tensão em V | Diferença de potencial | Ponto, condição e função a que se refere |
| Potência em W | Potência | Entrada ou saída, modo e condições da especificação |
| Carga em Ω | Resistência quando a carga é resistiva | Configuração e relação com o resultado informado |
Por exemplo, uma indicação de alimentação de 50–60 Hz não deve ser apresentada como frequência de saída terapêutica de RF. Também não se deve chamar 220–240 V de faixa de potência. Para conhecer a saída, procure a especificação correspondente; não complete dados ausentes por suposição.
Ao comparar resultados de potência, confira ainda modo, ajuste, carga e acessório. Uma leitura isolada não demonstra o comportamento em todas as condições. O objetivo da revisão documental é identificar a informação faltante e encaminhá-la ao responsável, sem inventar um valor ou procedimento de teste.
Um artigo científico pode fornecer limites universais de aprovação?
Não. É necessário verificar o que foi medido, a condição do ensaio e a origem de cada critério. Um artigo de 2025 sobre integração antecipada das normas em um sistema de ablação propõe relacionar projeto, risco, software e verificação. Entretanto, seu texto apresenta inconsistências entre grandezas e unidades e não fornece uma tabela de resultados medidos, amostra e dispersão que sustente suas alegações de melhoria de confiabilidade.
Por isso, o trabalho pode motivar uma discussão sobre planejamento, mas não sustenta reproduzir seus números como limites gerais, nem afirmar redução comprovada de falhas ou benefício clínico. Não basta um artigo mencionar a IEC para que cada valor citado seja um requisito aplicável ao equipamento do leitor.
Ao revisar uma evidência, procure a combinação de requisito, configuração, método, resultado e conclusão. Diferencie também o critério planejado do valor realmente obtido. “O produto atendeu ao limite” sem o relatório pertinente deixa perguntas que um resumo não consegue resolver.
RPN abaixo de 100 significa risco aceitável?
Não existe esse passe automático na ISO 14971. O catálogo oficial informa que o fabricante estabelece critérios objetivos de aceitabilidade; a norma não fixa níveis aceitáveis universais. Um limiar usado em uma análise não se torna regra geral por aparecer em uma publicação.
Considere apenas este exemplo matemático fictício de número de prioridade de risco, RPN, calculado por severidade × ocorrência × detecção. As notas arbitrárias vão de 1 a 10; neste exemplo, nota de detecção maior representa dificuldade maior para detectar. Não são probabilidades, medições ou uma escala prescrita pela norma.
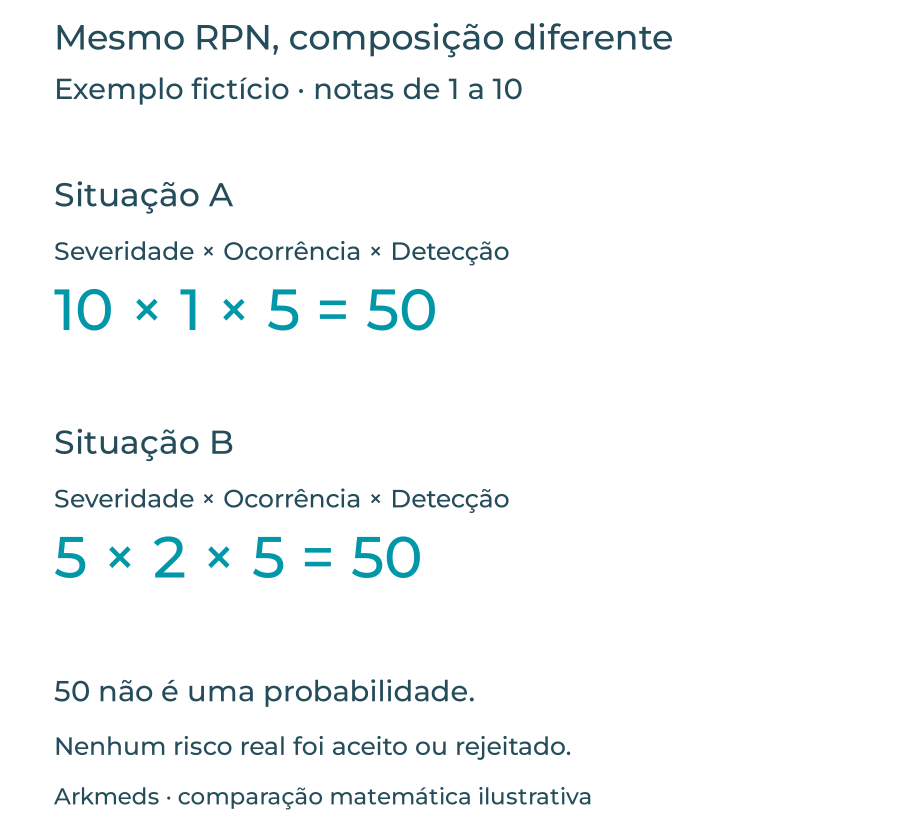
| Situação fictícia | Severidade | Ocorrência | Detecção | Produto |
|---|---|---|---|---|
| A | 10 | 1 | 5 | 50 |
| B | 5 | 2 | 5 | 50 |
Os produtos são iguais, mas a composição é diferente. A igualdade não demonstra consequências equivalentes ou controles suficientes. As notas também não permitem dizer que a severidade real de A é “o dobro” de B. Esse exemplo mostra uma perda de informação ao reduzir três avaliações a um único número.
Para decidir, volte ao perigo, à situação perigosa, ao dano considerado, aos controles e à evidência de sua eficácia. O exemplo não aceita nem rejeita um risco real e não define método obrigatório de análise. Classificação de software, classe de emissão e pontuação de risco também não devem ser tratadas como a mesma classificação por coincidência de letras ou números.
Passar em EMC comprova coexistência sem fio?
O escopo da IEC 60601-1-2 aborda perturbações e emissões. Um enlace sem fio acrescenta perguntas sobre sua função no ambiente compartilhado. No processo de integração, esclareça qual função depende da comunicação e quais condições foram avaliadas, sem presumir cobertura apenas pelo título de um relatório.
Uma ferramenta de ciência regulatória da FDA, publicada em 2023, combina dados de ensaio de coexistência do dispositivo com levantamento do espectro no ambiente de uso. A demonstração descrita usa ZigBee e sinais Wi-Fi. O método depende dos dados disponíveis e não estabelece risco aceitável; mudanças na definição da função precisam de novos dados experimentais.
O ponto útil é relacionar função avaliada e ambiente representado. Uma demonstração de conectividade em uma sala vazia não responde, por si só, como o sistema se comporta em outra condição. O método da FDA é uma referência de pesquisa, não requisito brasileiro ou substituto de normas reconhecidas.
Como ligar requisitos, riscos e relatórios no projeto?
Comece com uma função concreta, identifique o que pode dar errado e registre qual requisito e evidência vão responder à questão. O mapa abaixo é uma proposta editorial de organização, sem configuração elétrica ou valores de aceitação.
- Definir a configuraçãoFunção, versão, acessórios e ambiente de uso.
- Identificar o riscoO que pode dar errado e qual consequência é considerada.
- Ligar requisito e critérioReferência aplicável, controle e avaliação planejada.
- Revisar a evidênciaResultado, limitações, conclusão e responsável.
Por exemplo, a equipe fictícia do projeto RF-12 revisou uma versão de software e substituiu um acessório. Em vez de anexar novamente um relatório antigo, ela deve avaliar quais evidências continuam pertinentes à configuração revisada, quais precisam ser complementadas e quem tem competência para concluir essa análise.
Isso não significa repetir todo ensaio a cada mudança, nem dispensá-lo por padrão. A análise de impacto e a decisão precisam estar relacionadas ao produto e aos requisitos aplicáveis. Documentar a mudança sem examinar sua consequência também não resolve a questão.
Para a engenharia clínica, a FDA recomenda coordenar compra, instalação, serviço e gestão do ambiente eletromagnético. A página inclui atenção a chamados em que a falha não foi reproduzida, registrando local, data e horário. É orientação norte-americana para gestão; não um protocolo universal de exposição de equipamentos em uso.
Quando essas informações chegam por OS e relatórios separados, mantenha os registros ligados ao ativo, à ocorrência e à configuração documentada. A Arkmeds apresenta ordens de serviço, relatórios e consulta de histórico por web ou QR Code em sua plataforma. Isso ajuda a organizar a consulta; o sistema não substitui o julgamento técnico ou comprova conformidade automaticamente.
Precisa organizar os registros técnicos por equipamento? Avalie como reunir OS e histórico no fluxo da equipe, mantendo o vínculo com a documentação e os responsáveis.
Conhecer a plataforma de gestão da manutenção ArkmedsO que perguntar antes de receber ou liberar um equipamento?
Este roteiro organiza a consulta documental; os critérios técnicos e a autorização de uso dependem do caso:
- Qual produto e configuração? Identifique modelo, versão, acessórios e condições abrangidas pela documentação.
- Qual função e ambiente? Diferencie energia terapêutica, comunicação e comportamento diante de perturbações.
- Quais referências completas? Confira escopo, edição, emendas e aplicabilidade, sem usar uma lista de siglas como prova.
- Quais resultados? Procure método, condição, valores obtidos e critério de avaliação, além da conclusão resumida.
- Quais mudanças ou pendências? Registre a análise de impacto, a informação faltante e quem pode resolvê-la.
- Quem decide e onde fica a evidência? Identifique responsabilidade e vínculo entre documento, ativo e decisão.
Por fim, os ensaios recorrentes e após reparo da IEC 62353 têm escopo próprio. O catálogo esclarece que a norma não é adequada para avaliar conformidade com as normas de projeto. Um resultado de manutenção não certifica novamente todo o desenvolvimento, software ou EMC do equipamento.
Uma boa revisão termina com uma resposta rastreável: o que a documentação demonstra, qual configuração cobre e qual pergunta permanece aberta. Essa distinção permite encaminhar lacunas ao fabricante ou ao responsável competente sem transformar um ensaio parcial em uma promessa de segurança completa.
Fontes e leituras
- IEC 60601-1, edição 3.2: catálogo oficial
- IEC 60601-1-2, edição 4.1: catálogo oficial
- IEC 60601-2-2, edição 6.1: catálogo oficial
- IEC 62304, edição 1.1: catálogo oficial
- ISO 14971:2019, edição 3: catálogo oficial
- BIPM: Brochura do SI, 9ª edição, versão4.01, tabela4
- Kothwala, Sharma e Patel (2025): integração de normas no desenvolvimento de RF
- FDA: dispositivos médicos sem fio
- FDA (2023): método de estimativa de coexistência sem fio
- FDA/CDRH: gestão de EMC/EMI em estabelecimentos de saúde
- IEC 62353:2014: catálogo de ensaios recorrentes e após reparos
- Arkmeds: plataforma de gestão da manutenção
Pesquisa e revisão: 6 de outubro de 2026. Capa conceitual criada com IA segundo a identidade Arkmeds; não representa equipamento, ensaio ou certificação. Comparação RPN e mapa de evidências: elaboração Arkmeds; escalas e situações inteiramente fictícias, sem dados de clientes ou decisão de liberação.